优秀好用的分子动力学与机器学习势工具 AMS

Posted · Add Comment

随着人工智能与机器学习技术的迅速发展,计算化学工具生态也发生了巨大变化。AMS 软件拥有的核心技术,在计算化学技术发展的潮流中,不仅没有淹没,反而体现出更强的生命力与活力,在中国计算化学软件市场上占有相当份额。 AMS 的图形窗口非常适合初学者,引领研究者进入计算化学领域。作业的建模、参数设置,作业的管理,都可以在图形窗口完成。费米维基为 AMS 软件提供了非常详细全面的,中文教程讲解、快速入门视频讲解、详细教程视频讲解,以及活跃的 QQ 问题交流群(759607594),为用户提供全天候的技术支撑。 AMS 建模能力 分子动力学模拟方法 化学反应加速方法: Bond Boost:通过施加额外“力”,促进分子碰撞概率,增大反应事件发生概率,适用于所有体系 Replica Exchange:通过在后台增加高温副本,提高反应概率,并将高温副本中发生的低温反应传递给前台正常温度的MD体系,从而正常温度下更容易观察到化学反应,适用于所有体系 Nano Reactor:通过向心引力-释放自由,实现周期性收缩-碰撞,加大分子碰撞概率,非常有效地增大反应概率,适用于小分子体系 CVHD/Meta-Dynamics:通过填充势阱,加速化学反应发生概率,之后反推再没有填充势阱的情况下的反应,并可以对应到宏观时间尺度 特殊模型: Deformation:指定压缩条件(密度、Cell尺寸),将体系压缩到指定条件 热传导:设定局部原子为热源、热漏,并设定热传导功率,计算热导率 Molecule Gun:粒子喷射进入Cell,模拟沉积、刻蚀、粒子冲击 Molecule Sink:允许指定某个空间区域,以一定频率清理指定产物(通过化学式指定) 隐形反射墙:粒子撞击反射,从而降低体系的维度,以便于添加电场,常用于电气工程领域 Replay:对现有 MD 轨迹,更换为新的计算引擎后,重走该轨迹,以实现两种计算引擎下的能量比对 计算效率 AMS 中 ReaxFF 计算效率约为 Lammps 的 10 倍 机器学习势效率约为 ReaxFF 的 1/10,使用 GPU 加速后,计算效率提高约 5-10 倍 AMS 分子动力学结果处理 动能、势能、总能量的变化 反应物、产物数量变化 析单步反应,得到反应速率常数,统计反应次数;对指定反应,显示反应过程涉及的原子运动轨迹 统计化学键数量随时间的变化 机器学习与 ReaxFF […]
华南师范大学周国富教授团队刘飞龙副研究员 Phys. Rev. B:无序有机半导体中库仑关联对广义爱因斯坦关系的影响

Posted · Add Comment

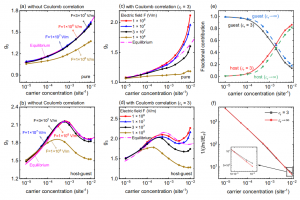
摘要 近日,华南师范大学华南先进光电子研究院彩色动态电子纸研究所周国富教授团队刘飞龙副研究员课题组在《Physical Review B》发表题为“Effect of Coulomb correlation in the generalized Einstein relation in disordered organic semiconductors”的研究论文。该工作面向无序有机半导体中电荷输运的核心基础理论,结合平衡统计模型与三维动力学蒙特卡洛(3D-KMC)模拟,系统揭示了多组分态密度(DOS)结构下的多级填充机制,并阐明了库仑关联如何通过改变载流子占据分布来调控广义爱因斯坦关系(GER),为有机发光二极管(OLED)等器件的漂移-扩散模拟提供了重要的理论依据。 研究背景 爱因斯坦关系建立了载流子扩散与漂移输运之间的重要联系,是理解半导体电荷输运的基础。在理想化的非简并条件下,扩散系数 D 与迁移率 μ 的比值满足经典爱因斯坦关系。然而,在无序有机半导体中,分子间能量差异会形成较宽的态密度分布,载流子还会随着浓度增加逐步填充不同能量的局域态。因此,D/μ 会随载流子浓度和占据统计发生变化,需要通过广义爱因斯坦关系进行描述。现有 GER 研究已揭示能级无序与载流子填充的重要作用,但当体系中存在载流子之间的库仑关联时,载流子的能量占据和空间分布会进一步改变。特别是在主客体多组分材料中,不同组分具有不同的能级位置和浓度,因此载流子会分阶段填充。库仑关联如何影响这一过程,并进一步改变 GER 的浓度依赖特征,仍有必要进行系统分析。 为区分态密度结构、载流子填充和库仑关联各自的作用,研究首先利用平衡统计模型分析纯材料、二元主客体体系及三元主客体体系中的 GER,建立不同能级组分依次填充时的参考图景。在此基础上,研究进一步采用三维动力学蒙特卡洛模拟追踪载流子在局域态之间的跳跃输运,并在 KMC 框架中考虑外加电场和载流子间的库仑相互作用。这种由平衡统计分析到非平衡输运模拟的研究路线,使研究者能够将多组分 DOS 引起的填充特征,与电场和库仑关联对载流子占据分布的进一步调制区分开来。 研究内容 研究首先比较了纯无序材料与主客体体系在不同条件下的 GER 特征,并结合主体、客体的占据比例及相关统计响应,分析载流子填充过程与 GER 曲线之间的联系。如图 1 所示,在纯材料中,载流子主要随浓度增加逐步填充单一无序态密度分布;而在主客体体系中,由于主体与客体之间存在能级差,载流子会经历不同能级组分之间的分阶段填充。在组分填充发生转换的浓度区间,GER 曲线出现明显的峰结构。图 1 还展示了库仑关联对载流子占据比例及 1/(∂n/∂EF) 的影响。库仑排斥会改变主体与客体之间的占据平衡,使部分载流子难以继续占据某些低能客体态,从而促使主体态在较低载流子浓度下提早开始被填充。相应地,主客体填充转换的位置及 GER 峰结构也会发生变化。这表明,多组分体系中的 GER 不仅取决于态密度本身,还与不同能级组分之间的载流子重新分布密切相关。 图1.(a)-(d)纯材料和主客体体系有无库仑关联时的结果;(e)-(f)分别展示 主客体体系中主体与客体的占据比例及对应的 1/(∂n/∂EF) 在明确多组分填充特征的基础上,研究进一步考察了库仑关联强度对GER 的影响。通过改变相对介电常数,研究团队比较了不同库仑关联强度下纯材料与二元主客体体系的KMC […]

【南开大学】稀土氮气配合物中的4f场效应(JACS 2026)

Posted · Add Comment

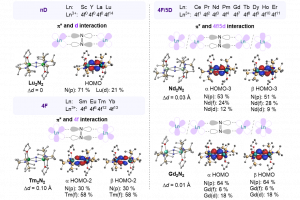
研究背景 深入理解镧系元素 4f 电子效应,对于精准调控其反应活性、磁性、发光等关键物理化学性质具有重要意义。然而,4f 电子的高度局域化、强电子关联以及相对论效应给理论计算带来了较大的挑战。大多数涉及镧系金属的计算,主要采用大核赝势,但该方法无法直接研究 4f 电子性质。尽管采用小核赝势(将 4f 电子作为价电子)或全电子基组能够更直接地评估 4f 电子的影响,但也面临计算收敛困难和成本高昂等问题。因此,目前针对稀土体系电子结构的趋势性研究仍十分缺乏。 研究内容 鉴于稀土配合物具有独特的小分子活化(如氮气还原)能力,深入理解其成键性质与 4f 电子效应,对于揭示相关反应机制具有重要意义。南开大学化学学院彭谦课题组采用密度泛函理论(DFT)研究了 17 种稀土氮气配合物(Ln2N2)的电子结构及趋势规律,并结合 CASSCF/NEVPT2 方法确定了基态能量。研究发现,含 4f 电子的 Ln2N2 配合物(4f 和 4f/5d)键长和能量呈现出周期性变化,且趋势反常,这归因于 Pauli 排斥主导的 4f 场效应。理论表明,通过降低 4f 电子的 Pauli 排斥,可以稳定还原态的氮气。 图1. 稀土氮气配合物的电子结构,周期性趋势和 4f 场效应 基态结构和键长趋势:Ln2N2 的基态自旋态为 S = 0 和 S = n,并且 S = 0 和 S = n 态呈现出近简并性。如图 2 所示,两种基态(S = 0 和 S = n)的关键键长呈现出相似的变化趋势。Ln-N2 键长表现出双周期变化趋势,且在 Eu 和 Yb 处出现两个峰值,这与 Ln-NR2 键的单调变化明显不同。 […]

基于 ReaxFF 模拟揭示废弃胶片超临界水气化制氢机理

Posted · Add Comment

研究背景 废弃X射线胶片是医学成像中产生的典型危险废物,其含银乳剂层与难降解聚对苯二甲酸乙二醇酯(PET)基材的高效处理直接关系到重金属污染与塑料污染的防控。传统处理方法中,湿法冶金相对环保且能生产高纯度产品,火法冶金操作简便、适合大规模处理,但二者均无法高效、环保地转化胶片中的有机组分。超临界水气化(SCWG)则可实现有机组分的均相气化与制氢,在废弃胶片资源化方面表现出明显优势。然而,SCWG 过程涉及复杂的自由基反应,其微观反应机理仍未得到系统阐明。因此,结合实验与分子动力学模拟系统研究废弃X射线胶片在超临界水中的气化特性与内在机理,将有助于推动这类医疗危险废物的可持续处置与高值化利用。 研究内容 本研究以废弃X射线胶片中的主要有机成分 PET 为代表性材料,采用密度泛函理论计算与 AMS 的 ReaxFF 分子动力学模拟相结合的方法。具体而言,利用 AMS 的 ADF 模块对 PET 分子结构进行几何优化,并分析反应能量壁垒;同时通过 ReaxFF 分子动力学模拟研究 PET 在超临界水环境中的分子演化过程,包括分子链断裂、重结合及气化产物生成等动态行为。 图1显示不同温度下实验数据与分子动力学(MD)模拟结果的对比。实验获得的H2和CO产率与MD模拟结果具有良好的一致性,表明 MD 方法可用于模拟 PET 在超临界水中的分解过程。H2 和 CO 同时反映了水-气转化、蒸汽重整、甲烷化以及自由基分解等核心反应路径的方向和强度。 图 1. 不同温度下实验数据与模拟数据的对比:(a)二氧化碳气体产率;(b)氢气气体产率 图 2 显示,从机理上看 H・与・OH 主要来自水分子均裂和 PET 断键,升温通过提高分子动能和碰撞频率加速其生成;CO 源于 PET 碳链热裂解与水蒸气重整,这类吸热反应在高温下热力学和动力学均更有利,生成速率与产率随温度持续升高;CO2 由 CO 与・OH 氧化生成,受温度和前驱体浓度共同调控,温度依赖性较弱;H2 来自 H・复合、有机中间体脱氢及水煤气反应,高温下 H・浓度与活性高、水煤气反应加剧,使其成为对温度变化最敏感的物种之一。 图 2. 分子动力学模拟中不同温度下主要粒子数量随时间的变化情况:(a) H 自由基;(b) OH […]

分子掺杂无序有机半导体器件的三维动力学蒙特卡洛建模

Posted · Add Comment

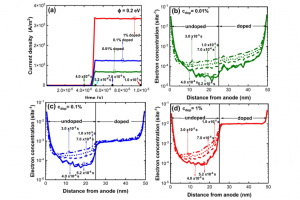
研究背景 近日,华南师范大学华南先进光电子研究院彩色动态电子纸研究所周国富教授团队刘飞龙副研究员课题组在《Journal of Applied Physics》发表题为“Three-dimensional kinetic Monte Carlo modeling of disordered organic semiconductor devices with molecular doping”的研究论文。该工作面向含分子掺杂注入层的完整有机发光二极管(OLED)器件,系统比较三维动力学蒙特卡洛(3D-KMC)模拟与传统一维漂移-扩散(1D-DD)模型,揭示了离散库仑作用、载流子局域化和能级无序对器件电流、耗尽层及瞬态响应的关键影响,并用统一的微观参数较好复现了实验电流密度-电压特性。 分子掺杂是提升 OLED 性能的重要手段。通过在电极附近引入掺杂注入层,可以促进载流子跨越较大的电极/有机界面能垒,降低器件开启电压并改善电荷注入。然而,无序有机半导体中的载流子并非在连续能带中自由运动,而是在能量无序的局域分子位点之间跳跃;电离掺杂分子还会与载流子发生库仑相互作用,形成整数电荷转移复合物(ICTC)。这些微观效应能否被常用的 1D-DD 连续模型准确描述,是实现 OLED 器件预测性模拟需要回答的关键问题。 研究内容 传统 1D-DD 模型通常把电离掺杂剂简化为空间电荷密度写入泊松方程,具有计算高效、便于开展完整器件模拟等优势,但难以显式描述能级无序、离散跳跃以及载流子-掺杂剂之间的库仑束缚。为此,研究团队采用Bumblebee软件中的3D-KMC 方法,从分子尺度追踪载流子的注入、跳跃、输运与复合,并在参数一致的条件下与 1D-DD 模型进行对照。研究对象由单掺杂层器件进一步扩展到双极性 P-N 结和含掺杂层的多层 OLED,从而把此前针对局部金属/有机界面的认识推进到完整工作器件。 在未掺杂参照器件中,经统一标定后的 1D-DD 模型与 3D-KMC 模拟能够较好吻合;一旦引入分子掺杂,两种方法便在特定条件下出现明显差异。尤其在低掺杂浓度、较高注入势垒和较强库仑作用条件下,1D-DD 会系统性高估器件电流。3D-KMC 结果表明,注入载流子会受到电离掺杂剂的库仑束缚并形成 ICTC,使掺杂层中的有效迁移率下降,而这一离散俘获机制在连续模型中被平均化处理。随着掺杂浓度升高,静电屏蔽增强、移动载流子增多,ICTC 引起的迁移率抑制减弱,分子掺杂可逐步将肖特基型注入接触转变为近欧姆接触。 图1 不同注入势垒、温度和掺杂浓度下的模拟 J-V 特性。实线为 1D-DD 结果,点线为 3D-KMC 结果 载流子空间分布进一步揭示了两类模型差异的来源。在较低注入势垒下,两种方法给出的稳态载流子浓度分布较为接近,电流差异主要来自有效迁移率;在 0.5 eV 的高注入势垒下,1D-DD […]

电子杂化调控稀土RE₂In合金相变性质

Posted · Add Comment

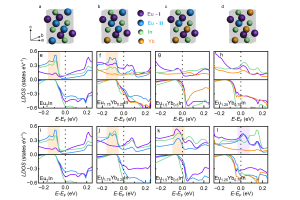
研究背景 相变是凝聚态物理与功能材料领域的核心研究方向,相变性质直接影响材料的应用性能。在新兴的磁制冷技术中,一阶相变伴随潜热、熵变数值大,但普遍存在磁/热滞损耗;二阶相变无滞后、循环稳定性优异,制冷温区更宽,但磁熵变峰值偏低。近年来,科研人员发现在磁制冷材料中引入外来元素,不仅能调节相变温度,在某些情况下甚至还能改变材料本身的相变性质。例如,本征的 Eu2In 铁磁材料发生一阶相变,但当掺杂非磁性 Yb 形成 Eu1.25Yb0.75In 时,相变转变为二阶相变;当两个本身都发生一阶相变的铁磁材料 Pr2In 和 Nd2In 形成 PrNdIn 合金时,竟出现所谓的“边界一阶相变”。针对掺杂改变相变性质的科学问题,现有研究仅聚焦单一母相的本征电子结构,相变性质演化的微观电子起源缺失,从而制约了相变性质的定向设计。南京大学陆海鸣副教授课题组以稀土 RE2In 合金为研究对象,结合第一性原理计算与朗道-金兹堡自由能展开理论,系统探究了相变性质演化的电子起源。以 Yb 掺杂的 Eu2In 体系为模型体系,定量引入模-模耦合系数b作为相变判据(b为负对应一阶相变,b为正则对应二阶相变),通过计算费米能级附近的态密度,揭示驱动相变性质演化的特定位点轨道杂化作用;并借助化学掺杂、静水压双重调控手段验证机制,澄清 PrNdIn “边界一阶相变”的本质为弱一阶相变;最终基于杂化工程理论设计出新型一阶磁制冷材料 ErPrIn,实现了从机理阐释到材料预测的闭环。 研究内容 图 1、Eu2-xYbxIn的无磁态电子结构与模-模耦合系数。(a)Eu2In、(b)Eu1.75Yb0.25In、(c)Eu1.50Yb0.50In、(d)Eu1.25Yb0.75In在费米能级附近的总态密度、和(e)模-模耦合系数随Yb掺杂浓度的变化关系 Eu2In 金属间化合物因兼具巨磁热效应、低热磁滞后等优势,成为理想的磁制冷材料。其具有正交 Co2Si 型结构,存在两种不等价的 Eu 位点——Eu-I 和 Eu-II。由于 Yb 掺杂的 Eu2In 体系有充足的相变性质演变的实验数据可供参考,作者选取 Eu2-xYbxIn(x 为 Yb 掺杂浓度)作为模型体系。通过第一性原理计算,发现当Yb 逐渐替代 Eu 时,Yb 优先占据与 In 键合更强的 Eu-II 位点。通过计算不同 Yb 浓度下 Eu2-xYbxIn 的无磁态电子结构与模-模耦合系数 b(图 […]

从单轴到双轴:电势驱动下 IrN₄ 活性位点配位构型的动态演变与 C-N 偶联前体锁定(Nano Research 2026)

Posted · Add Comment

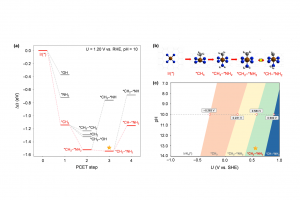
研究背景 甲烷(CH4)作为天然气的主要成分,是极其丰富的碳基资源。然而,由于甲烷具有极其牢固的 C-H 键(键能高)以及非极性特征,其在温和条件下的选择性活化与高值化利用一直是化学与催化领域极具挑战性的科学难题。传统的甲烷转化工艺往往依赖于高温高压的蒸汽重整或甲醇中介胺化,不仅能量消耗巨大,且伴随着极低的碳利用效率与显著的温室气体排放。近年来,电化学甲烷活化技术重塑了这一领域,实验研究已证实可在温和条件下实现甲烷的氨化反应生成甲胺,但微观反应机理尚不明确,且传统氧化物催化剂的活性位点结构复杂,深层反应机制与选择性调控规律仍不清晰。石墨烯负载的氮掺杂碳单原子催化剂(M-N-C)凭借其明确且可调控的活性中心,成为阐明反应机理的理想平台。其中,具备 IrN4 活性中心的 Ir-N-C 单原子催化剂因 5d 过渡金属 Ir 具备空间延伸且能量灵活的 d 轨道,且对氧亲和力相对较弱,在选择性活化甲烷及抑制析氧副反应(OER)方面展现出独特潜力。基于此,清华大学化学系肖海教授团队在期刊《Nano Research》上发表了题为“Potential-induced bis-axial coordination in Ir-N-C single-atom catalyst delivers selective C-N coupling for efficient methane amination”的最新研究论文。作者采用巨正则系综密度泛函理论(GCE-DFT)结合周期性能量分解分析(PEDA/EDA-NOCV)及活化应变模型(ASM),系统揭示了阳极电势下 IrN4 单原子活性位点的轴向配位动态演变机制及其对 C-N 偶联选择性的调控本质。 研究内容 作者利用恒定电位下的巨正则系综密度泛函理论(grand-canonical ensemble density functional theory, GCE-DFT)计算,系统解析了工况条件下 IrN4 活性中心随电势和 pH 变化的结构演化规律(图1)。在 U = 1.20 V v.s. RHE 和 pH = 10 的典型阳极环境中,IrN4 位点展现出独特的化学选择性:CH4 优先吸附活化脱氢生成单轴配位的 *CH3 […]

Cl©Zn6O6−:首个平面六配位氯超卤素,兼具超强稳定性与独特电子结构

Posted · Add Comment

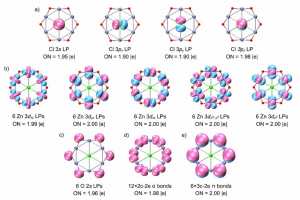
研究背景 探索平面超配位及非常规键合模式,在半个多世纪以来不断挑战着经典化学键理论的边界。自 1968 年 Monkhorst 提出平面四配位碳的设想以来,该领域已从碳元素逐步拓展至硼等其他主族及过渡金属等诸多元素。然而,卤素因极高的电负性和局域轨道特性,难以实现有效的电子离域,一直被视为平面超配位设计的难题,直至近年才相继实现了平面四配位和五配位卤素结构的突破。面对能否将这一理论极限延伸至六配位结构的科学疑问,近日,Gabriel Merino 教授团队在 Chemical Science 期刊发表了题为“Planar hexacoordinate chlorine”的研究论文,报道了首个设计成功的热力学稳定平面六配位氯团簇。这不仅证实了平面六配位卤素的可行性,更将其与超卤素化学相结合,为主族元素化学研究提供了全新的设计思路。 研究内容 通过理论计算确立了Cl©Zn6O6−(1)的几何构型,其呈现出完美的 D6h 星型对称结构,中心氯原子被六个锌原子和六个氧原子包围。该结构在所有测试理论水平下均无虚频,确证为真正的能量极小点。键长与 Wiberg 键级(Wiberg bond indices, WBIs)分析表明,Cl–Zn 键长(2.94 Å)远长于标准共价单键,且键级仅为 0.08。自然布居分析(natural population analysis, NPA)揭示了独特的“负-正-负”电荷分布模式(Cl: −0.76; Zn: +1.39; O: −1.43 |e|),表明该结构具有一个稳定的平面核-壳(planar core–shell assembly)组装体[Cl−]©[Zn6O6] (图1)。这种特殊的静电环境有效缓解了 Zn6O6 环内的排斥力,使得 Cl− 的插入反应释放出高达 -70.5 kcal/mol 的能量,证明了其极强的热力学稳定性。进一步的研究发现,中心原子与配体环的尺寸匹配是实现稳定的平面六配位的关键:F 原子因半径过小、而 Br 原子因半径过大均导致结构存在虚频而无法稳定存在,唯有 Cl 原子与刚性 Zn6O6 环完美契合。动力学模拟(Born–Oppenheimer molecular dynamics, BOMD)结果显示,该团簇在高达 900 K […]

对称性感知生成发现新型反铁磁材料

Posted · Add Comment

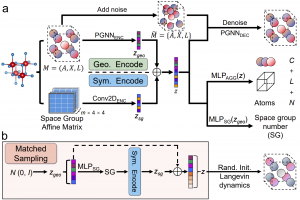
研究背景 自旋电子学通过利用电子自旋而不仅是电荷来存储和处理信息。当前磁随机存储器等器件大多依赖铁磁体的宏观磁矩进行读写,但铁磁体容易受到外部磁场干扰,并会产生杂散场,限制器件高密度集成。反铁磁体(AFMs)中相邻自旋反向排列,净磁矩为零,因此天然具备抗磁场干扰、低杂散场和太赫兹尺度超快磁动力学等优势。 然而,判定一个材料是否具有反铁磁基态,并非仅由化学组成决定。在高对称性的磁性晶体结构中,位于不同空间格点的磁性原子,其自旋构型可能更容易满足空间反演和时间反演的联合对称性。这种对称性将导致自旋向上与自旋向下的能带完全简并,从而形成反铁磁序。因此,反铁磁材料的发现本质上是一个多维度问题,需要同时兼顾化学空间的广度、几何结构的合理性以及晶体对称性等多重约束。 近年来,深度生成模型在晶体逆向设计中展现出巨大潜力1-4。但现有生成模型普遍缺乏对晶体对称性的显式编码,导致其生成高对称结构的效率偏低3,4,往往更倾向于产生低对称性乃至 P1 空间群的结构,难以系统地探索反铁磁材料更可能涌现的高对称空间。 研究内容 杭州电子科技大学张正明副教授等人提出了一种名为SG‑CDVAE的生成框架。他们将晶体对称性这一关键物理信息嵌入到生成模型架构中,从而实现对高对称反铁磁材料的定向设计。SG-CDVAE 以 CDVAE 为基础,同时编码晶体几何结构和空间群仿射矩阵:通过周期图神经网络编码器提取几何隐变量 zgeo,通过二维卷积编码器提取对称性隐变量 zsg,两者拼接后形成融合几何与对称信息的完整隐变量 z。在训练阶段,模型一方面用  z 预测组成、晶格和原子数,另一方面用 zgeo 预测空间群编号;扩散解码器则在 z 条件下对加入噪声的原子坐标和原子类型进行去噪,重构晶体结构。这样做的目标是让隐空间不只学到局部几何,还能学习全局对称性。在生成阶段,引入了匹配采样(matched sampling)策略。首先随机采样 zgeo,预测其对应的空间群及仿射矩阵,再编码得到匹配的 zsg,从而确保生成的晶体结构在初始时就具有较高的对称性。对比实验表明, SG‑CDVAE生成的高对称结构(空间群编号 SG ≥ 25)比例达 19.62%,远高于原始 CDVAE(3.85%)。 图1. SG-CDVAE 同时编码晶体几何与空间群仿射矩阵,并通过匹配采样生成高对称结构 图2. SG-CDVAE显著提升空间群SG >= 25 高对称结构生成比例,并给出不同晶系分布 为快速评估生成晶体的稳定性和磁性,构建了基于 CHGNet5 的高通量筛选流程。首先,用 SG-CDVAE 大量生成晶体结构;然后保留磁性原子数为偶数的结构,这是因为补偿反铁磁序通常需要成对的磁性原子格点;接着使用 CHGNet 快速弛豫晶格和原子位置,并保留形成能 FE < 0 eV/atom 的结构。磁性判断采用两级分类器区分磁有序/非磁,以及反铁磁/铁磁/亚铁磁。最终筛出 80 个 SG >= 25 的高对称反铁磁候选。 图3. 基于 MLIP 的高通量AFM筛选工作流程 […]

原位聚合限域实现高效蓝光钙钛矿 LED(Nature 2026)

Posted · Add Comment

本文使用元宝 Hy3 preview 模型总结归纳 。 摘要 金属卤化物钙钛矿因其优异的光致发光特性,已成为颇具前景的发光二极管半导体材料。然而,其性能仍受限于在衬底上原位合成钙钛矿纳米晶过程中“高结晶度”与“小尺寸”之间的固有矛盾。本文报道了通过原位聚合驱动的纳米晶限域策略,合成了由高质量纳米晶组成的钙钛矿薄膜,从而实现了高效的蓝色钙钛矿发光二极管。原位形成的聚合物网络在钙钛矿纳米晶生长过程中施加了纳米尺度的空间限域作用,使纳米晶兼具小尺寸和 83% 的高光致发光量子产率。此外,具有足够配位位点的可聚合单体延长了钙钛矿团簇的晶格重排时间,从而提升了纳米晶的结晶度。所合成的钙钛矿纳米晶用于制备发光二极管后,在 491 纳米波长处实现了 21.8% 的外量子效率,这是蓝色钙钛矿发光二极管中最高性能之一。该工作同时调控了钙钛矿结晶的热力学过程与有机配体反应,有助于深入理解配体工程对纳米晶合成的影响,从而推动高效钙钛矿发光二极管及其他光电器件技术的发展。 一、科学问题与策略设计 传统原位合成要么得到微米级大晶粒(高结晶但辐射复合弱),要么得到缺陷多、低结晶的小纳米晶。作者提出用含不饱和乙烯基+多配位醚/羰基的丙烯酸酯单体(如 P-MOA、OEGA、MPEG-MAA)作为可聚合配体: 单体与Pb²⁺/Br⁻配位,延缓初期簇聚集、延长晶格弛豫时间→提高结晶度 热引发(AIBN)在退火中原位自由基聚合形成POEGA网络,空间限域抑制过度生长→晶粒降至~11 nm(最优OEGA 1 wt% vs PbBr₂) 短链非聚合配体(N-MOA、DMM)或预成高分子(MPEG、PAA)均无法实现同等协同效果,证实原位聚合是关键 筛选发现 OEGA(Mn≈480)平衡了聚合速率与配位能力最佳:太小(P-MOA)限域不足,太大(Mₙ=5000)自聚集致尺寸不均。 二、结构、光学与器件性能 相变:受限纳米晶室温稳定为立方相(Pm 3 m),原样为正交相(Pnma),XRD 与 HRTEM-FFT 证实。尺寸效应+表面 OEGA 配位使立方相比表面积能最低,降低正交→立方相变临界温度。 电子–声子耦合减弱:变温 PL 拟合 LO 声子耦合强度 γ_LO 从 228→115.5 meV,E_LO从39.2→28.7 meV;低频 Raman 八面体畸变峰消失 → 非辐射复合被抑制。 PLQY 达 83%,寿命从 7.5 ns 延至 15.2 ns(OEGA)及 […]

 
  • 优秀好用的分子动力学与机器学习势工具 AMS随着人工智能与机器学习技术的迅速发展,计算化学工具生态也发生了巨大变化。AMS 软件拥有的核心技术,在计算化学技术发展的潮流中,不仅没有淹没,反而体现出更强的生命力与活力,在中国计算化学软件市场上占有相当份额。 AMS 的图形窗口非常适合初学者,引领研究者进入计算化学领域。作业的建模、参数设置,作业的管理,都可以在图形窗口完成。费米维基为 AMS 软件提供了非常详细全面的,中文教程讲解、快速入门视频讲解、详细教程视频讲解,以及活跃的 QQ 问题交流群(759607594),为用户提供全天候的技术支撑。 AMS 建模能力 [...]
  • 华南师范大学周国富教授团队刘飞龙副研究员 Phys. Rev. B:无序有机半导体中库仑关联对广义爱因斯坦关系的影响摘要 近日,华南师范大学华南先进光电子研究院彩色动态电子纸研究所周国富教授团队刘飞龙副研究员课题组在《Physical Review B》发表题为“Effect of Coulomb correlation in the generalized [...]
  • 【南开大学】稀土氮气配合物中的4f场效应(JACS 2026)研究背景 深入理解镧系元素 4f 电子效应,对于精准调控其反应活性、磁性、发光等关键物理化学性质具有重要意义。然而,4f 电子的高度局域化、强电子关联以及相对论效应给理论计算带来了较大的挑战。大多数涉及镧系金属的计算,主要采用大核赝势,但该方法无法直接研究 4f 电子性质。尽管采用小核赝势(将 4f 电子作为价电子)或全电子基组能够更直接地评估 4f 电子的影响,但也面临计算收敛困难和成本高昂等问题。因此,目前针对稀土体系电子结构的趋势性研究仍十分缺乏。 研究内容 鉴于稀土配合物具有独特的小分子活化(如氮气还原)能力,深入理解其成键性质与 4f 电子效应,对于揭示相关反应机制具有重要意义。南开大学化学学院彭谦课题组采用密度泛函理论(DFT)研究了 17 [...]
  • 基于双层 α-In2Se3 中畴壁工程的可调控输运和多状态存储研究背景 神经形态计算需要器件集成传感、计算和内存,以克服传统瓶颈。而多个非易失性状态是其关键特征,在原子尺度上实现多个非易失状态仍然具有挑战。 研究内容 为解决上述问题,常州大学王诤微电子学院徐月华副教授课题组利用第一性原理结合非平衡格林函数方法(NEGF-DFT),研究了由双层 α-In2Se3 不同畴组成器件的量子输运性质。在 0.1 V 小偏压下获得了 6 个非易失导电状态,输运机制由畴决定的沟道数和畴壁决定的势垒共同支配,这些状态有望在实验上实现相互转换。 [...]
  • 标签

  • 关于费米科技

    费米科技以促进工业级模拟与仿真的应用为宗旨,致力于推广基于原子级别模拟技术和基于图像模型的仿真技术,为学术和工业研究机构提供研发咨询、软件部署、技术攻关等全方位的服务。费米科技提供的模拟方案具有面向应用、模型新颖、功能丰富、计算高效、简单易用的特点,已经服务于众多的学术和工业用户。

    欢迎加入我们!(点击链接)

  • 最近更新

  • 联系方式

    • 留言板:点击留言
    • 邮箱:sales_at_fermitech.com.cn
    • 电话:010-80393990
    • QQ: 1732167264
  • 订阅费米科技新闻

    • 邮件订阅:
      您可以使用常用的邮件地址接收费米科技定期发送的产品更新和新闻。
      点击这里马上订阅!
    • 微信订阅:
      微信扫描右侧二维码。
  •