随着人工智能与机器学习技术的迅速发展,计算化学工具生态也发生了巨大变化。AMS 软件拥有的核心技术,在计算化学技术发展的潮流中,不仅没有淹没,反而体现出更强的生命力与活力,在中国计算化学软件市场上占有相当份额。
AMS 的图形窗口非常适合初学者,引领研究者进入计算化学领域。作业的建模、参数设置,作业的管理,都可以在图形窗口完成。费米维基为 AMS 软件提供了非常详细全面的,中文教程讲解、快速入门视频讲解、详细教程视频讲解,以及活跃的 QQ 问题交流群(759607594),为用户提供全天候的技术支撑。
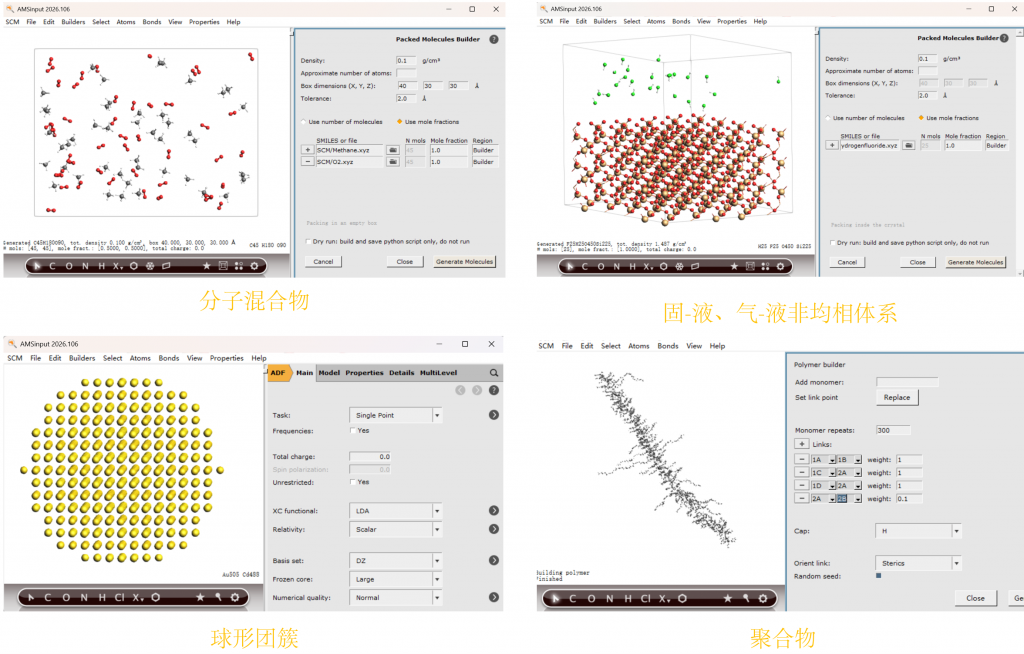
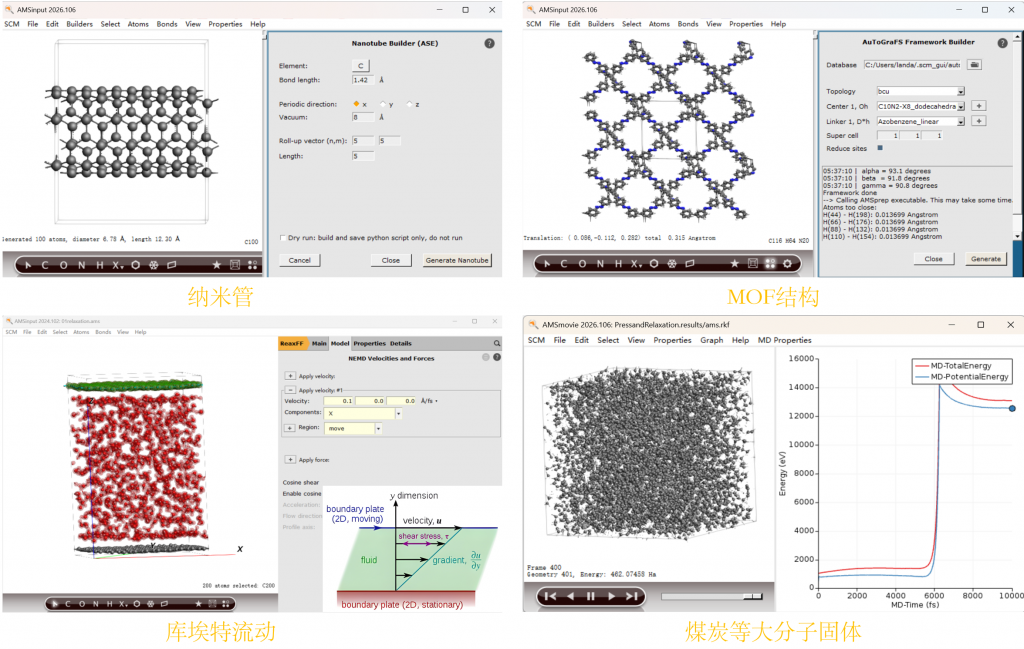
AMS 建模能力
分子动力学模拟方法
化学反应加速方法:
- Bond Boost:通过施加额外“力”,促进分子碰撞概率,增大反应事件发生概率,适用于所有体系
- Replica Exchange:通过在后台增加高温副本,提高反应概率,并将高温副本中发生的低温反应传递给前台正常温度的MD体系,从而正常温度下更容易观察到化学反应,适用于所有体系
- Nano Reactor:通过向心引力-释放自由,实现周期性收缩-碰撞,加大分子碰撞概率,非常有效地增大反应概率,适用于小分子体系
- CVHD/Meta-Dynamics:通过填充势阱,加速化学反应发生概率,之后反推再没有填充势阱的情况下的反应,并可以对应到宏观时间尺度
特殊模型:
- Deformation:指定压缩条件(密度、Cell尺寸),将体系压缩到指定条件
- 热传导:设定局部原子为热源、热漏,并设定热传导功率,计算热导率
- Molecule Gun:粒子喷射进入Cell,模拟沉积、刻蚀、粒子冲击
- Molecule Sink:允许指定某个空间区域,以一定频率清理指定产物(通过化学式指定)
- 隐形反射墙:粒子撞击反射,从而降低体系的维度,以便于添加电场,常用于电气工程领域
- Replay:对现有 MD 轨迹,更换为新的计算引擎后,重走该轨迹,以实现两种计算引擎下的能量比对
计算效率
- AMS 中 ReaxFF 计算效率约为 Lammps 的 10 倍
- 机器学习势效率约为 ReaxFF 的 1/10,使用 GPU 加速后,计算效率提高约 5-10 倍
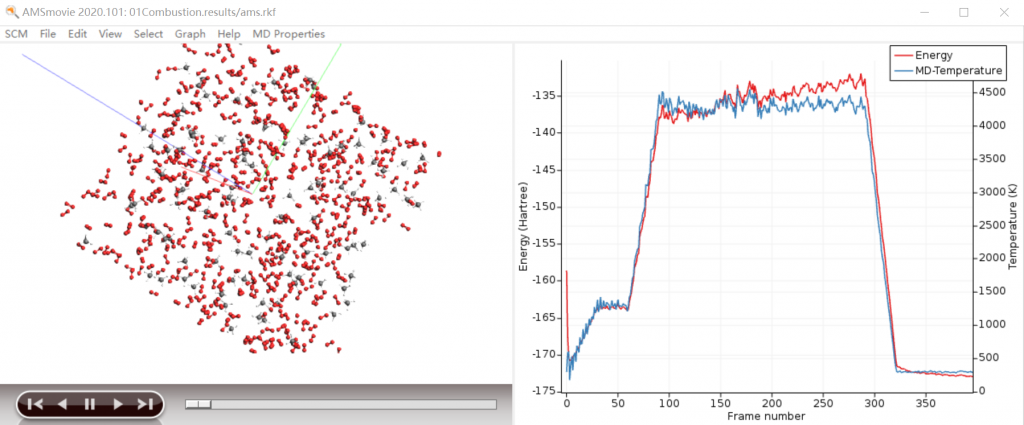
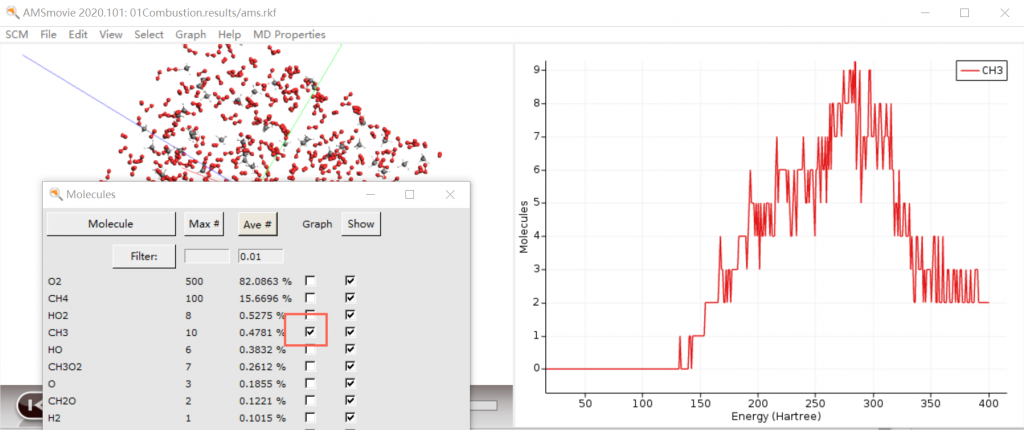
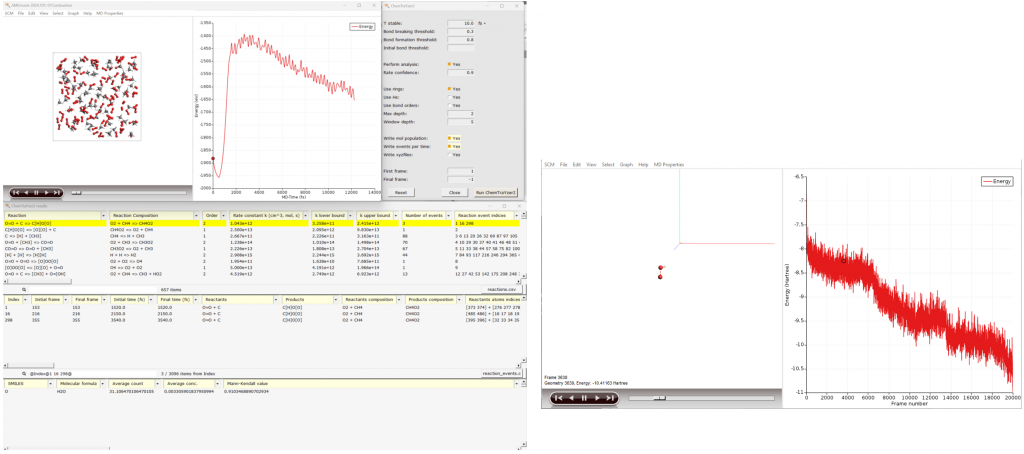
AMS 分子动力学结果处理
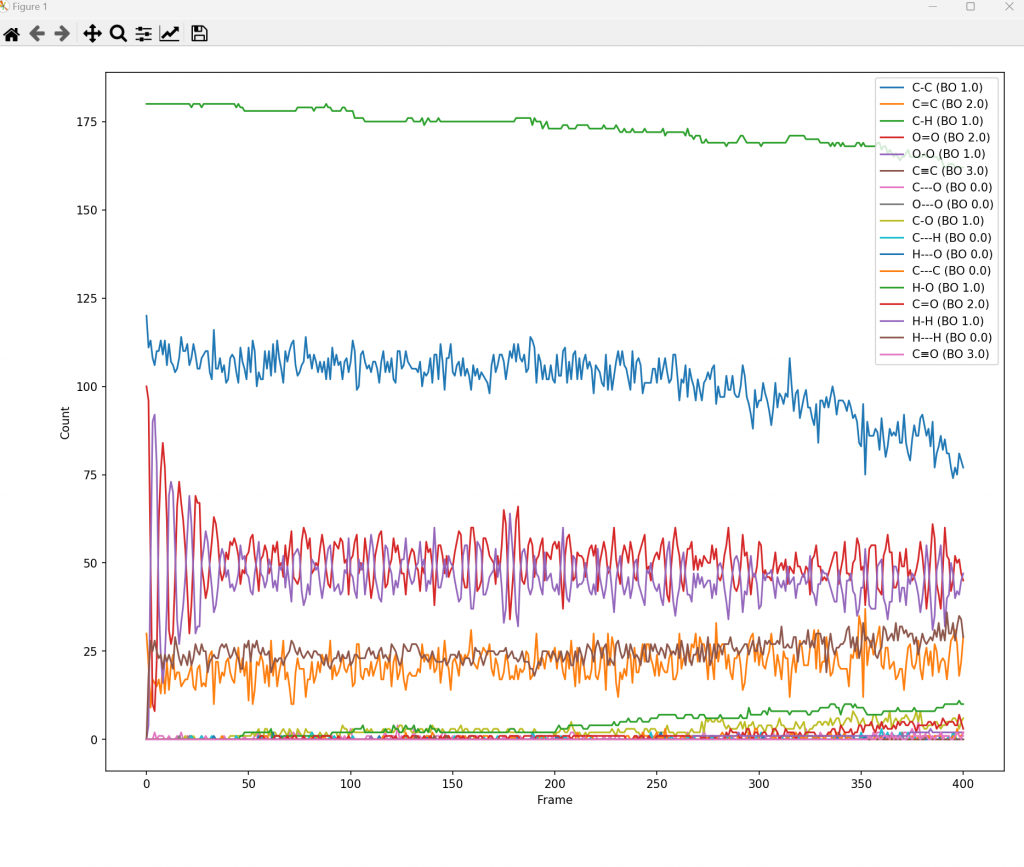
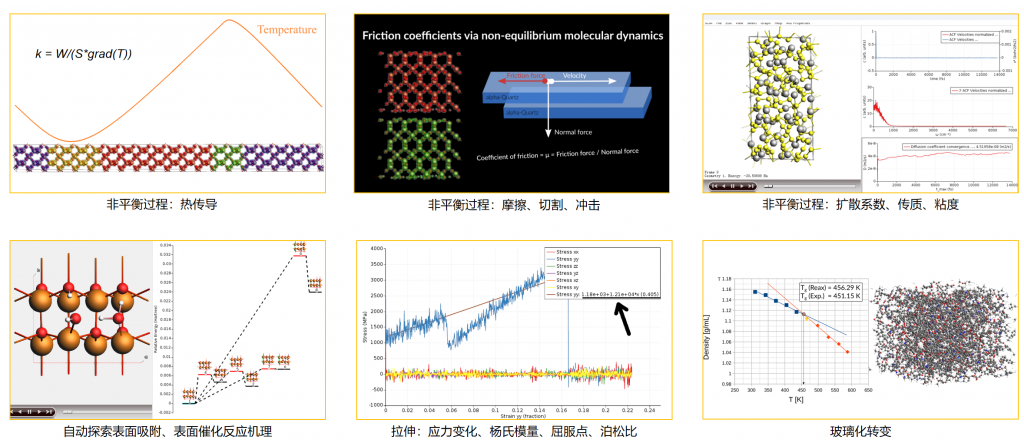
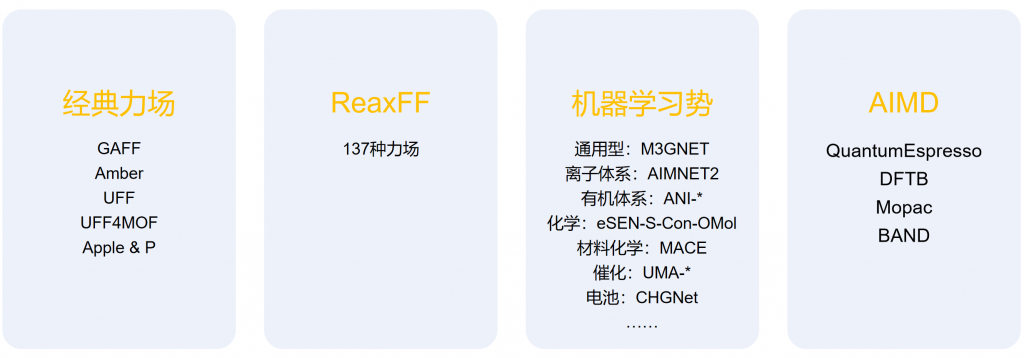
机器学习与 ReaxFF 的训练
训练方法之 ParAMS:用户选取重要的几百、上千结构,进行 DFT 计算,包括结构优化,键长、键角的势能面扫描,晶体尺寸扫描等,作为“训练集”,通过优化与 DFT 之间的总误差值,实现训练优化。
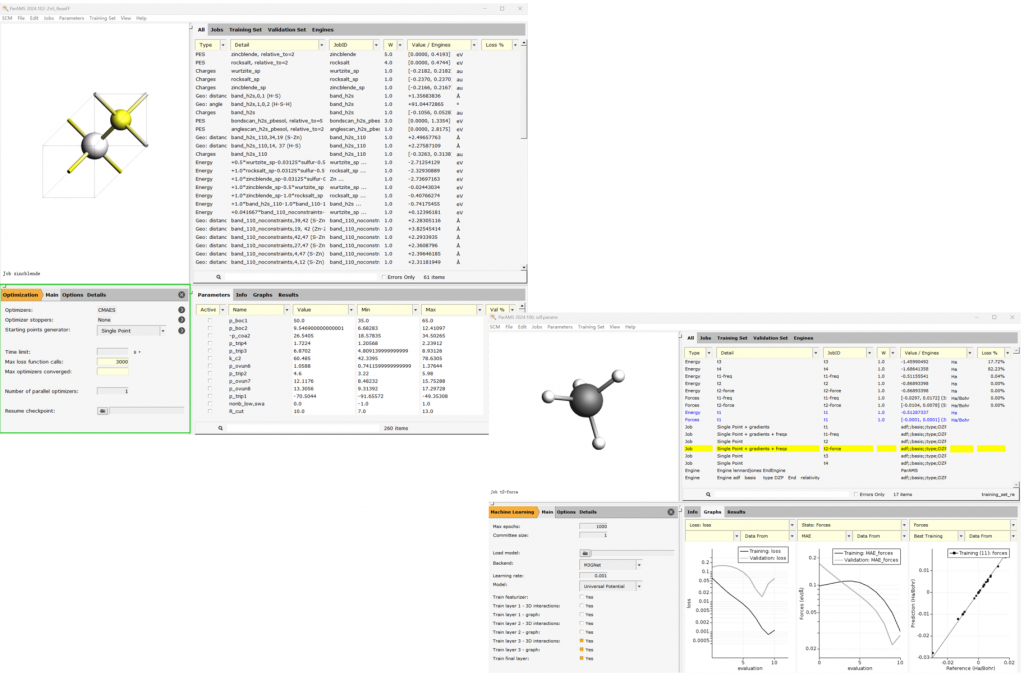
- DFT 训练集来源:BAND 或 Quantum Espresso、VASP,但使用 VASP 无法进行势能面扫描、晶格参数的扫描,无法将势能面作为一套完整数据带入训练。
- 优点:训练效率高,可以在短期内得到相当好的结果,可用于训练 ReaxFF、DFTB 中的 GFN1-xTB、机器学习势中的 M3GNET、NequIP、MACE
- 缺点:需要用户自己有能力选择“好的训练集”
训练方法之 Active Learning:基于 AIMD 计算,在 AIMD 进行的同时,进行自主学习。
- DFT 训练集来源:AMS 内置的 Quantum Espresso、BAND
- 优点:使用简单,只需要设置简单几个参数就可以训练
- 缺点:AIMD 本身非常慢,往往好几个月才能得到一条不错的轨迹,且用户无法预知本次 AIMD 能否发生希望的化学反应。好在 AMS 中引进了 Target MD 方法,用户可以指定经过多少步 MD 发生某种反应,设定反应通道,AIMD 将指定反应沿通道进行,从而训练的增强采样能力。仅适用于机器学习势 M3GNET、NequIP、MACE的训练